 购物车


 购物车


留言

客服微信

客服邮箱
order@sanyoubio.com
客服邮箱

客服电话
400-821-0776
客服电话

阿尔兹海默症
疾病背景介绍
产品清单
实验数据
疾病背景介绍
AD是老年期痴呆最常见的一种类型(占老年期痴呆的60% ~ 80%), 以进行性发展的神经系统变性为特征, 是导致老年人失能的重要原因(2, 3)。2020年第七次中国人口普查显示,60岁以上的老年人群总数为2.6亿,占全国人口的18.7%。越来越快的老龄化速度,使AD成为不可忽视的公共健康问题(4)。尽管脑科学在近几年快速发展,但人类对大脑这个无比精密的器官依旧知之甚少。目前AD仍然无法被治愈,现有治疗方案仅为对症缓解。
阿尔茨海默症发病机制
AD的发病机制较为复杂,目前研究并未完全揭示其背后的发病机制,这也是AD药物研发的最大障碍。当前主流观点认为AD发病与脑内细胞外β-淀粉样蛋白 (amyloid-β, Aβ)的沉积以及细胞内tau蛋白聚集导致神经元死亡有关(6)。经过多年研究积累,科学家们还发现其他因素如胆碱能系统障碍、神经炎症、肠道菌群破坏、感染、氧化应激、基因突变和自噬等也可能是引发AD的一些重要原因。
01 Aβ斑块相关的神经变性
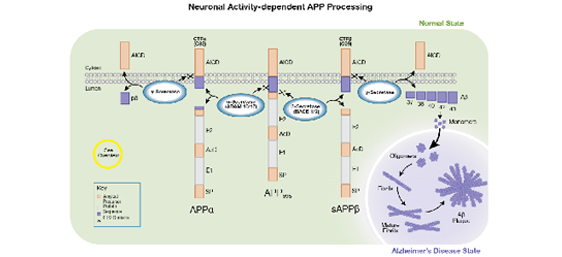
Aβ由β淀粉样前体蛋白(β-amyloid precursor protein, APP)水解而来。在生理情况下,α-分泌酶会裂解APP,从而产生C83羧基末端片段和可溶性APP。在疾病状态下β-分泌酶和γ-分泌酶会依次首先异常裂解APP,释放Aβ、Aβ40和Aβ42,这些蛋白通过低聚、多聚,最终形成具有神经毒性的斑块。Aβ40/42聚合物的形成会抑制离子通道,阻碍钙平衡及损害神经元能量代谢,最终导致神经元细胞死亡(7)。
02 神经元纤维变性
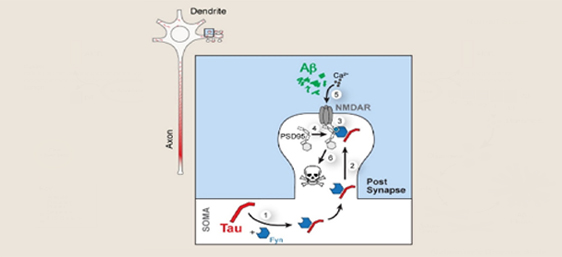
Aβ由β淀粉样前体蛋白(β-amyloid precursor protein, APP)水解而来。在生理情况下,α-分泌酶会裂解APP,从而产生C83羧基末端片段和可溶性APP。在疾病状态下β-分泌酶和γ-分泌酶会依次首先异常裂解APP,释放Aβ、Aβ40和Aβ42,这些蛋白通过低聚、多聚,最终形成具有神经毒性的斑块。Aβ40/42聚合物的形成会抑制离子通道,阻碍钙平衡及损害神经元能量代谢,最终导致神经元细胞死亡(7)。
03 胆碱能系统障碍
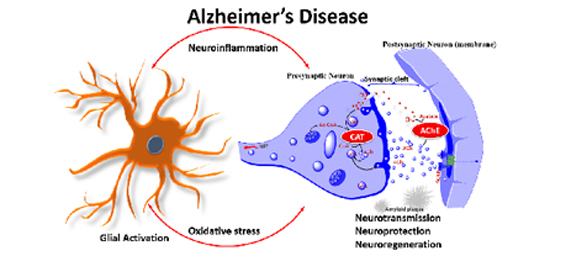
胆碱能系统参与认知过程,该系统的破坏是导致各种痴呆的重要原因。AD患者基底前脑Meynert基底核内胆碱能神经元严重丢失,引起合成乙酰胆碱的酶(ChAT)活性降低,同时乙酰胆碱酯酶(AChE)的表达增加,导致乙酰胆碱的消耗和痴呆的恶化(11)。胆碱能缺陷也会改变血脑屏障的通透性,导致代谢物的错误运输并阻碍Aβ斑块的去除,使疾病状况恶化(12)。
04 神经炎症
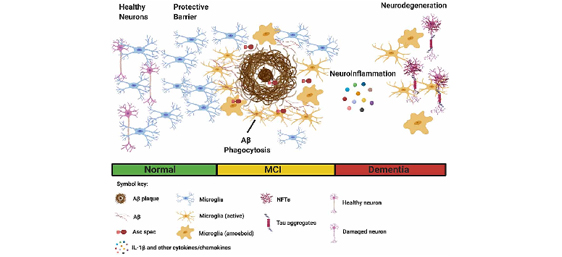
急性炎症在AD发病过程中起着核心作用,当Aβ斑块存在情况下,急性炎症具有保护Aβ斑块所致的脑损伤。炎症情况下,M1表型的小胶质细胞清除Aβ斑块的能力不足;反过来,沉积的Aβ斑块又可激活各种Toll样受体,引发进一步的免疫反应(14)。AD中Aβ斑块这种引发持续免疫反应并且破坏脑细胞的情况,最近被学者认为可能是一种自身免疫性疾病(15)。
05 肠道微生物—脑肠轴
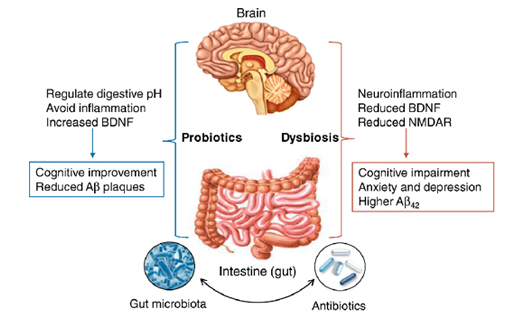
脑肠轴是指中枢神经系统与肠神经系统之间形成的双向通路,胃肠信号经脑肠轴投射到中枢的躯体、情感和认知中枢,对各种胃肠刺激产生反应;相反,中枢神经系统通过脑肠轴调节机体的内脏活动功能。机体通过脑肠轴之间的双向网状环路进行胃肠功能的调节称为脑肠互动。肠道微生物参与脑肠轴的功能反应,在肠道与大脑的信息交流中发挥着非常重要的作用(17)。目前一些研究已证实AD与肠道微生物之间具有关系。稳定的肠道微生物群能够维持消化系统的pH值,减少胃肠道炎症,并增加神经保护分子的产生。而肠道菌群紊乱引起继发性细胞毒性胆汁酸(主要是脱氧胆酸)的产生增加,它们可穿过血脑屏障并沉积在大脑中,导致脑细胞凋亡,活性氧的产生,炎症和神经变性(18)。另外,肠道菌群的改变可引起全身性炎症,进而促进Aβ表达增多引起AD(19)。
产品清单
实验数据
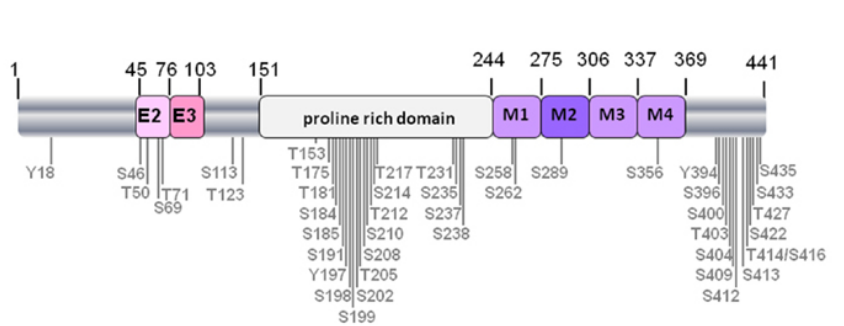
Tau数据案例-磷酸化蛋白
Phosphorylated human Tau 441 (181), His Tag
货号:PHE587 表达系统:E.coli
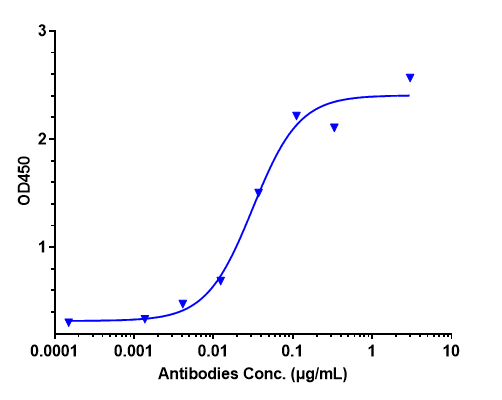
Immobilized Phosphorylated human Tau 441 , His Tag at 2 μg/mL can bind Anti-P-Tau Reference Antibody
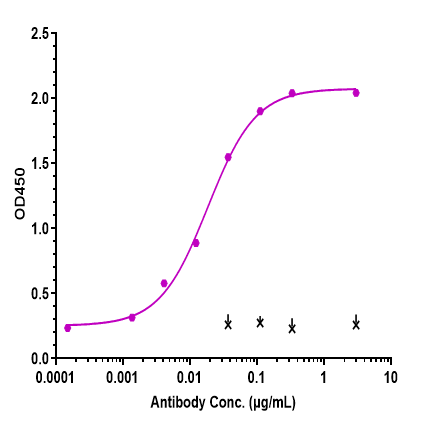
TAU数据案例-多肽
Human Ac Tau(308-321), No Tag
货号:PHE567 表达系统:Synthetic
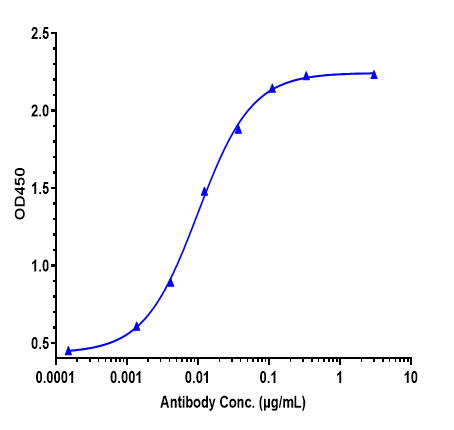
Human Ac Tau(311-321), No Tag
货号:PHE568 表达系统:Synthetic
Human Ac Tau(360-371), BSA, No Tag
货号: PHE570 表达系统:Synthetic
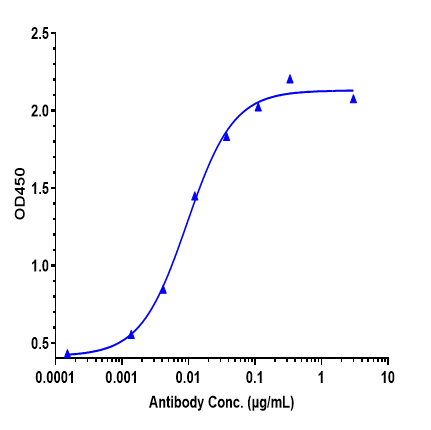
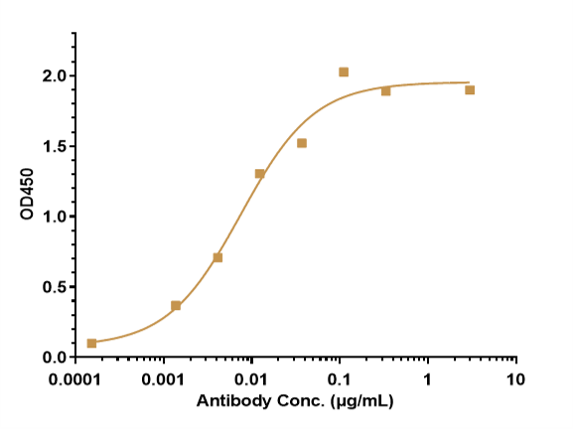
Tau数据案例-参比抗体
Anti-Tau Reference Antibody (Semorinemab)
货号: CHA345 表达细胞:CHO
抗体亚型: IgG4/Kappa
结合表位: Tau蛋白N末端表位
种属交叉: Human、Cynomolgus / Rhesus Macaque
在研适应症:阿尔茨海默病
临床阶段: 临床2期(截止到231215)
抗体机制: 通过与Tau蛋白结合,阻止致病Tau蛋白的沉积
检测抗原: ELISA, Human Tau 441(2N4R), His Tag


原创新药
创新工场
创新工场
在线聊天